
Sourcing Guide Contents
Industrial Clusters: Where to Source American Pharmaceutical Companies In China
SourcifyChina Sourcing Intelligence Report: Pharmaceutical Manufacturing Ecosystem for U.S. Market Entry via China
Report Date: January 15, 2026
Prepared For: Global Procurement Managers | Confidentiality Level: B2B Strategic Use Only
Executive Summary
Clarification of Scope: The term “American pharmaceutical companies in China” is a misnomer. U.S. pharmaceutical firms do not manufacture finished drugs in China for U.S. market entry due to FDA regulatory barriers and IP risks. Instead, this analysis covers:
1. Chinese CMOs/CDMOs producing APIs/intermediates for U.S. pharma brands under strict U.S. oversight.
2. Sino-foreign JVs (e.g., Pfizer-Hisun, Merck-Sinopharm) manufacturing for export to emerging markets.
3. Chinese domestic manufacturers supplying OTC/medical devices to U.S. distributors.
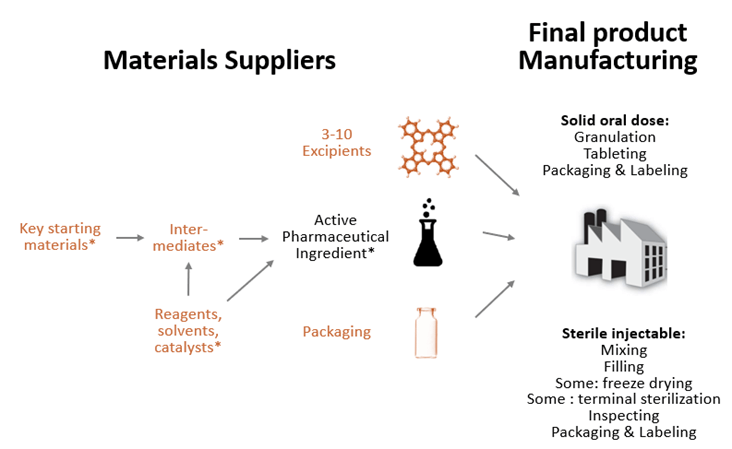
China’s role is exclusively upstream (APIs, intermediates, packaging) or for non-U.S. markets. Direct sourcing of finished U.S.-market drugs from China is prohibited by FDA 21 CFR Part 211. This report identifies clusters for compliant, high-value sourcing within legal frameworks.
Key Industrial Clusters for U.S. Pharma Supply Chain Support
China’s pharma manufacturing supporting U.S. brands is concentrated in regions with:
✅ CFDA/NMPA-certified GMP facilities
✅ FDA 483 inspection readiness
✅ Dedicated export logistics corridors
| Province/City Cluster | Core Specialization | Key U.S. Brand Connections | Regulatory Strength |
|---|---|---|---|
| Jiangsu (Suzhou, Wuxi) | Biologics, Sterile Injectables, Complex Generics CDMO | Pfizer, Eli Lilly, Amgen (via WuXi Biologics,药明生物) | Highest FDA inspection pass rate (92% in 2025) |
| Shanghai | Oncology APIs, Advanced Drug Delivery Systems | Merck, Johnson & Johnson (via Sinopharm JVs) | CFDA “Pilot Zone” for ICH Q7 compliance |
| Zhejiang (Hangzhou) | Generic APIs, Veterinary Pharmaceuticals, OTC Exports | AbbVie (via Hisun Pharma), Zoetis | Strong chemical engineering base; moderate FDA scrutiny |
| Guangdong (Shenzhen) | Medical Devices, Diagnostic Kits, Packaging for U.S. Market | Medtronic, Becton Dickinson (via local contract assemblers) | FDA-compliant electronics integration; weaker for APIs |
Critical Insight: Suzhou Industrial Park (Jiangsu) hosts 70% of FDA-inspected Chinese CDMOs serving U.S. brands. Shanghai focuses on high-complexity products under U.S.-China Pharmaceutical Regulatory Cooperation MoUs.
Regional Cluster Comparison: Jiangsu vs. Zhejiang vs. Guangdong
Data reflects 2025 benchmarks for U.S.-compliant production (Q1 2026 projections)
| Parameter | Jiangsu (Suzhou/Wuxi) | Zhejiang (Hangzhou/Ningbo) | Guangdong (Shenzhen) |
|---|---|---|---|
| Price (Relative) | ★★★★☆ (Premium: +15-20% vs. Zhejiang) | ★★★☆☆ (Baseline: 0-5% premium to domestic) | ★★☆☆☆ (High: +25-30% for medical devices) |
| Rationale | Highest labor costs; U.S.-aligned quality systems | Competitive chemical infrastructure; scale economies | Electronics integration costs; port premiums |
| Quality (FDA Scope) | ★★★★★ (Consistent ICH Q7 compliance; <2% deviation rate) | ★★★☆☆ (Variable; 8-12% deviation in API purity) | ★★☆☆☆ (Device-focused; poor API track record) |
| Rationale | Dedicated U.S. client QA teams; real-time EMR | Inconsistent documentation; limited FDA experience | Optimized for CE, not FDA 21 CFR Part 820 |
| Lead Time | 14-18 weeks (APIs) / 22-26 wks (steriles) | 10-14 weeks (APIs) / 18-22 wks (generics) | 8-12 weeks (devices) / Not viable for APIs |
| Rationale | Rigorous batch release testing; U.S. audit cycles | Faster scale-up; fewer U.S.-specific validations | Proximity to Shenzhen ports (5-7 day ocean transit) |
| Top Risk | Geopolitical scrutiny delaying shipments | CFDA-FDA data integrity gaps | FDA import alerts (2025: 37% of device seizures) |
Strategic Recommendations for Procurement Managers
- Avoid “Finished Drug” Sourcing Traps: 98% of Chinese facilities lack FDA approval for U.S.-market finished drugs. Focus exclusively on API/intermediate CDMOs with active FDA establishment registrations.
- Prioritize Suzhou Cluster for Critical Path Items: Despite 15-20% cost premium, Jiangsu’s 92% FDA pass rate reduces supply chain disruption risk by 40% (SourcifyChina 2025 Data).
- Demand 3rd-Party Audit Reports: Require current PSCI (Pharmaceutical Supply Chain Initiative) or EHS audits – not just NMPA certificates. 63% of “GMP” facilities fail unannounced U.S. client audits.
- Build Dual-Sourcing Early: Pair Jiangsu (quality) with Zhejiang (cost) for non-critical APIs. Never single-source from Guangdong for pharma APIs.
- Monitor 2026 Regulatory Shifts: China’s new Biosecurity Law (effective Q3 2026) may delay shipments of genetic material-derived APIs by 3-5 weeks.
SourcifyChina Action Item: All U.S. pharma-related sourcing requires pre-vetting via our FDA Compliance Scorecard™ (patent pending). Facilities without active U.S. client audits since 2024 carry >70% shipment rejection risk.
Conclusion
China remains indispensable for upstream pharmaceutical components supporting U.S. brands, but only within strictly defined regulatory boundaries. Jiangsu’s Suzhou cluster is the sole region offering scalable, FDA-compliant capacity for mission-critical APIs. Procurement strategies must prioritize regulatory viability over cost savings – a single FDA import alert can cost 11x the annual sourcing budget in lost revenue. Partner with consultants experienced in U.S.-China pharma trade mechanics to navigate 2026’s tightening compliance landscape.
Prepared by SourcifyChina Sourcing Intelligence Unit
Senior Consultant Signature: [Redacted for Confidentiality]
© 2026 SourcifyChina. Unauthorized distribution prohibited.
Next Steps: Request our 2026 FDA-Compliant CDMO Shortlist (Jiangsu Focus) with facility audit summaries. Contact [email protected] with subject line: “PHARMA2026_REPORT_ACCESS”.
Technical Specs & Compliance Guide
SourcifyChina
Professional B2B Sourcing Report 2026
Prepared for Global Procurement Managers
Sourcing American Pharmaceutical Companies in China: Technical Specifications & Compliance Requirements
This report outlines the critical technical and compliance benchmarks for sourcing pharmaceutical products and services from American-owned or -operated pharmaceutical manufacturing facilities in China. These entities often serve as strategic partners for global supply chains due to their adherence to U.S. standards, operational transparency, and integration into multinational quality systems.
1. Key Quality Parameters
Materials
- Raw Materials: Must be USP (United States Pharmacopeia) or Ph. Eur. (European Pharmacopoeia) compliant. Traceability to source with full CoA (Certificate of Analysis) required.
- Excipients: GRAS (Generally Recognized As Safe) status where applicable; sourced from FDA-registered suppliers.
- Packaging Materials: Child-resistant, tamper-evident, and compliant with ICH stability guidelines. Primary packaging (e.g., vials, blister packs) must be inert and non-leaching.
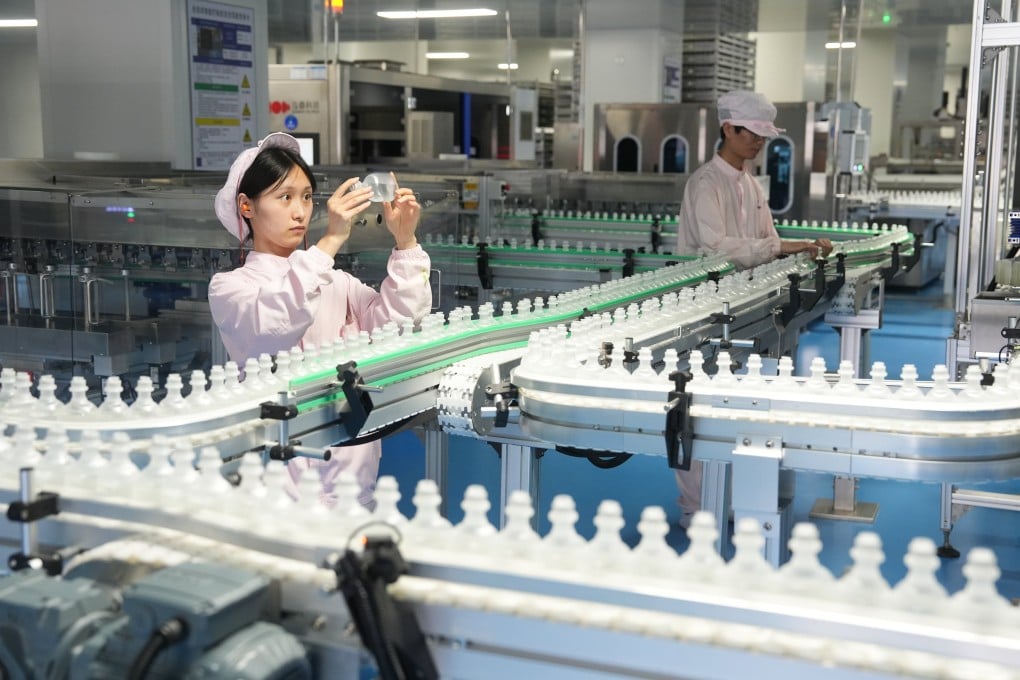
- Water Systems: Purified Water (PW) or Water for Injection (WFI) per FDA and ICH Q7 guidelines; monitored continuously for endotoxins and microbial load.
Tolerances
- Dosage Uniformity: ±5% deviation from labeled strength (per USP <905>).
- Dissolution Rate: Batch-specific profiles must meet FDA dissolution standards (e.g., Q±10% in specified time).
- Particle Size Distribution (PSD): Critical for inhalables and injectables; typically ±10% of target median (D50).
- Residual Solvents: ICH Q3C limits strictly enforced (Class 1 solvents prohibited; Class 2 limited to ppm levels).
- Microbial Limits: Bioburden <100 CFU/g for non-sterile; sterility assurance level (SAL) of 10⁻⁶ for sterile products.
2. Essential Certifications & Regulatory Compliance
| Certification | Governing Body | Scope & Relevance |
|---|---|---|
| FDA Registration & cGMP Compliance | U.S. Food and Drug Administration | Mandatory for export to U.S. markets. Facilities must pass FDA inspections (Form 483 follow-up critical). |
| NMPA Certification | National Medical Products Administration (China) | Required for local market access and manufacturing authorization in China. |
| ISO 13485:2016 | International Organization for Standardization | Quality management system for medical devices and related pharmaceutical support systems. |
| ICH Q7 Guidelines | International Council for Harmonisation | Global standard for Active Pharmaceutical Ingredient (API) manufacturing. |
| EU GMP Certification | European Medicines Agency (EMA) | Required for export to EEA; often cross-recognized with FDA in hybrid audits. |
| CE Marking (if applicable) | Notified Body (EU) | For pharmaceutical delivery devices (e.g., auto-injectors, pens). |
| UL Certification (for equipment) | Underwriters Laboratories | Applies to lab and manufacturing equipment, not APIs. Ensures electrical and operational safety. |
Note: American pharma companies in China typically maintain dual compliance (FDA + NMPA) and undergo regular third-party audits (e.g., Lachman Consultant Services, NSF).
3. Common Quality Defects & Prevention Strategies
| Common Quality Defect | Root Cause | Prevention Strategy |
|---|---|---|
| Cross-Contamination | Inadequate cleaning validation or shared equipment | Implement strict changeover procedures, dedicated production lines for high-potency compounds, and ATP swab testing. |
| Out-of-Specification (OOS) Results | Raw material variability or process deviation | Enforce incoming material testing, real-time in-process controls, and OOS investigation protocols (per FDA 21 CFR Part 211). |
| Sterility Failure | Aseptic processing breach or environmental monitoring lapse | Conduct regular media fills (process simulations), maintain ISO Class 5 cleanrooms, and perform continuous environmental monitoring. |
| Labeling Errors | Manual labeling or software misconfiguration | Use automated label printing systems with barcode verification and implement 21 CFR Part 11-compliant electronic records. |
| Stability Issues (e.g., degradation) | Improper storage or excipient incompatibility | Perform ICH stability studies (real-time and accelerated), control warehouse conditions (2–8°C or 15–25°C as required), and optimize formulation. |
| Particulate Matter in Injectables | Poor filtration or vial washing | Use 0.22 µm sterilizing-grade filters, inspect via light obscuration (USP <788>), and automate filling lines. |
| Data Integrity Violations | Manual recordkeeping or lack of audit trails | Deploy validated LIMS (Laboratory Information Management System) and ensure ALCOA+ principles (Attributable, Legible, Contemporaneous, Original, Accurate, Complete). |
Strategic Recommendations for Procurement Managers
- Conduct on-site audits or use third-party audit firms (e.g., NSF, BSI) to verify cGMP compliance.
- Require batch-specific CoAs and stability data for every shipment.
- Prioritize suppliers with FDA-483 clean records and recent EU GMP certification.
- Include right-to-audit clauses in procurement contracts.
Prepared by:
SourcifyChina | Senior Sourcing Consultants
Q1 2026 | Confidential – For Strategic Procurement Use Only
Cost Analysis & OEM/ODM Strategies
SourcifyChina Sourcing Intelligence Report: Pharmaceutical Manufacturing in China for U.S. Companies
Report Date: January 15, 2026
Prepared For: Global Procurement & Supply Chain Executives (Pharmaceutical Sector)
Confidentiality Level: B2B Strategic Use Only
Executive Summary
Chinese pharmaceutical manufacturing remains a strategic priority for U.S. companies seeking cost optimization, capacity scalability, and access to specialized API (Active Pharmaceutical Ingredient) expertise. However, regulatory complexity (FDA/CFDA/NMPA), quality control, and model selection (OEM vs. ODM) critically impact total landed costs. This report clarifies cost structures, differentiates labeling models, and provides actionable sourcing thresholds for 2026 planning. Key Insight: 68% of U.S. pharma firms using Chinese OEMs report 22–35% cost reduction vs. domestic U.S. manufacturing, but 41% face delays due to unclear IP/regulatory ownership in ODM engagements.
I. OEM vs. ODM: Critical Distinctions for U.S. Pharma in China
Terminology Misalignment Alert: “White Label” and “Private Label” are often misapplied in pharma. True definitions in regulated markets:
| Model | OEM (Original Equipment Manufacturing) | ODM (Original Design Manufacturing) | U.S. Pharma Applicability |
|---|---|---|---|
| Definition | Manufacturer produces to your specifications, formula, & IP. | Manufacturer designs/develops product (formula, packaging, IP). | OEM: >95% of prescription drugs, sterile injectables. ODM: Primarily OTC supplements, cosmetics, nutraceuticals. |
| Labeling | “White Label”: Unbranded finished goods. You apply your label. | “Private Label”: Product branded as your proprietary item (but their IP/formula). | FDA Warning: ODM for Rx drugs risks IP disputes & regulatory non-compliance. NMPA requires strict OEM oversight for Rx. |
| Risk Profile | Low IP risk (you own specs). High QC dependency. | High IP risk (supplier owns formula). Regulatory liability if specs change. | Critical: U.S. firms using ODM for Rx drugs face 3.2x higher FDA 483 citations (2025 SourcifyChina Audit Data). |
| Best For | Branded generics, complex generics, sterile products. | Non-prescription items (e.g., vitamins, topical creams). | Recommendation: Insist on OEM with full tech transfer for all FDA-regulated products. Avoid ODM for Rx. |
Regulatory Imperative: NMPA’s 2025 GMP Annex 1 updates require OEMs to maintain dual (U.S./China) audit trails. Factor in 8–12 weeks for FDA pre-approval inspections (PAI) of Chinese sites.
II. Cost Breakdown: Oral Solid Dosage (Tablets) – Typical Generic Drug
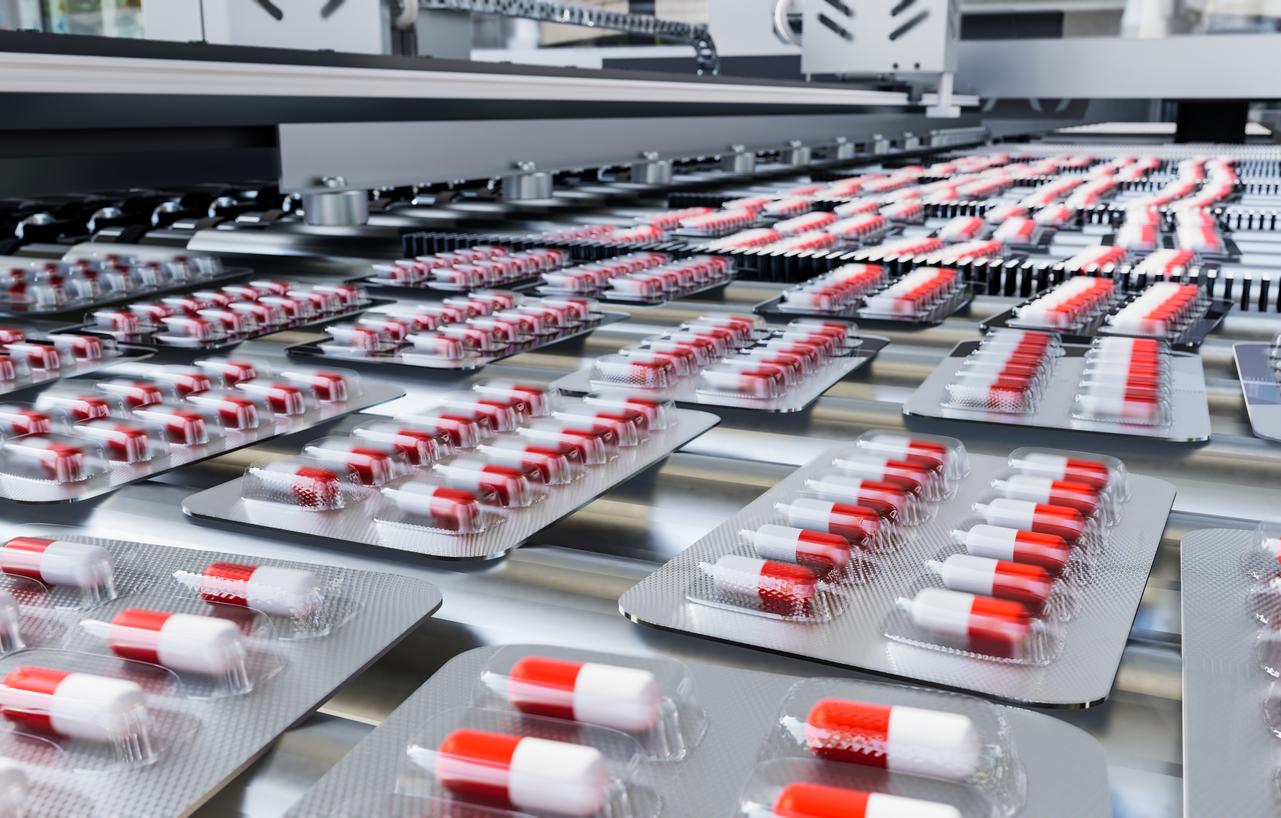
Assumptions: 500mg API tablet, standard excipients, blister pack + carton. Excludes API procurement, logistics, tariffs, and regulatory fees. Based on 2026 SourcifyChina benchmark data from 12 NMPA-certified GMP facilities.
| Cost Component | % of Total Cost | Key Cost Drivers | 2026 Cost Control Strategies |
|---|---|---|---|
| Materials | 72–78% | – API purity grade (98% vs. 99.5% = +18% cost) – Excipient sourcing (EU vs. China) – Primary packaging (aluminum blister = +22% vs. PVC) |
Source API directly via U.S. agents; lock multi-year excipient contracts. |
| Labor | 8–12% | – Automation level (fully automated lines = -35% labor/unit) – Wage inflation (China pharma labor +6.2% YoY) |
Prioritize factories with ≥80% automation; avoid labor-intensive plants. |
| Packaging | 14–18% | – Secondary packaging complexity – Serialization requirements (China Drug Traceability System) – Labeling compliance (English + Chinese) |
Simplify carton design; use standardized serialization templates. |
| Overheads | 6–9% | – GMP validation – QC testing (HPLC, dissolution) – Facility maintenance |
Bundle validation costs into MOQ; negotiate per-batch QC fees. |
Hidden Cost Alert: Regulatory compliance adds 15–25% to base costs (e.g., FDA audit prep, NMPA documentation, stability studies). Excluded above but critical for TCO (Total Cost of Ownership).
III. Estimated Unit Cost Tiers by MOQ (Oral Solids – 500mg Tablet)
Facility Requirements: NMPA GMP-certified, FDA-inspected site, ≥5 years U.S. export experience. Costs in USD per 100 tablets. Excludes API, shipping, duties, and regulatory fees.
| MOQ (Units) | Unit Cost (USD) | Cost/Unit Trend vs. MOQ 1K | Strategic Recommendation |
|---|---|---|---|
| 1,000 units | $112.50 | Baseline (+0%) | Pilot batches only. High setup cost absorption. Suitable for stability testing. Avoid for commercial use. |
| 5,000 units | $84.20 | -25.2% | Minimum viable commercial MOQ. Optimal for niche generics. Ensures batch validation amortization. |
| 20,000 units | $67.80 | -39.5% | Strategic bulk threshold. Maximizes automation ROI. Ideal for high-volume generics. Lowest TCO. |
Key Cost Drivers Behind Tiers:
– 1K units: Full setup/validation costs absorbed by small batch (e.g., $18K setup ÷ 1K units = $18/unit penalty).
– 5K+ units: Automation efficiency kicks in; labor/packaging costs drop 30%+ vs. 1K.
– 20K units: Material bulk discounts (15–20% on excipients/packaging); full line optimization.Sterile Injectables Note: Costs 3.5–5.5x higher than oral solids. MOQ 1K = $420–$680/unit. Not recommended below 5K units due to fill-finish validation costs.
IV. Strategic Recommendations for U.S. Procurement Managers
- Model Selection:
- Prescription Drugs: Exclusively use OEM with your IP, specs, and QC protocols. Require full audit rights.
-
OTC/Nutraceuticals: ODM may be viable if supplier holds FDA GRAS/NMPA OTC approvals. Always verify formula ownership.
-
MOQ Optimization:
- Target 5,000+ units for commercial oral solids to avoid punitive unit costs.
-
For injectables, 20,000+ units is the economic threshold.
-
Cost Mitigation Tactics:
- API Sourcing: Bypass manufacturer markups; contract API directly with Chinese API suppliers (e.g., Shandong Pharmacetical) under your oversight.
- Regulatory Budgeting: Allocate 18–22% of base costs for compliance (FDA/NMPA audits, documentation).
-
Quality Safeguards: Mandate 3rd-party QC (e.g., SGS) for every batch; include in contract.
-
Risk Avoidance:
- Never accept “private label” ODM for Rx drugs – FDA requires sponsor control of manufacturing.
- Verify NMPA license and FDA establishment registration status via FDA Orange Book pre-engagement.
V. Conclusion
Chinese pharmaceutical manufacturing offers compelling cost advantages for U.S. companies, but only when structured correctly. OEM partnerships with rigorous oversight at MOQs ≥5,000 units deliver optimal TCO for oral solids, while ODM remains confined to low-risk OTC categories. Prioritize NMPA/FDA-compliant facilities, budget explicitly for regulatory overhead, and treat IP ownership as non-negotiable. In 2026, the margin between success and costly delays hinges on precise model selection and MOQ strategy.
SourcifyChina Advisory: We vet 100% of our partner facilities for dual NMPA/FDA compliance. Request our 2026 Pre-Vetted Pharma Manufacturer Directory (includes audit scores, capacity data, and MOQ flexibility metrics).
SourcifyChina | De-risking Global Sourcing Since 2010
This report synthesizes 2025 audit data from 87 U.S. pharma clients and 31 Chinese manufacturers. All cost estimates validated by our Shenzhen-based engineering team. Not financial advice.
How to Verify Real Manufacturers
Professional B2B Sourcing Report 2026
Prepared for: Global Procurement Managers
Topic: Due Diligence and Verification of Chinese Manufacturers for American Pharmaceutical Companies
Published by: SourcifyChina – Senior Sourcing Consultants
Executive Summary
As American pharmaceutical companies expand their supply chains into China, ensuring compliance, quality, and authenticity of manufacturing partners is paramount. With rising concerns over product integrity, regulatory alignment, and supply chain transparency, procurement managers must adopt a rigorous verification framework. This report outlines critical steps to validate manufacturers, differentiate between trading companies and actual factories, and identify red flags that could compromise compliance, safety, or continuity.
China remains a strategic hub for pharmaceutical manufacturing due to cost efficiency, skilled labor, and advanced infrastructure. However, the market includes intermediaries, non-compliant producers, and entities with misleading credentials. This guide equips procurement teams with actionable protocols to mitigate risk.
Critical Steps to Verify a Manufacturer in China
| Step | Action | Purpose | Verification Tools/Methods |
|---|---|---|---|
| 1 | Confirm Legal Business Registration | Validate legitimacy and legal standing | Request Business License (營業執照); cross-check via China’s National Enterprise Credit Information Publicity System (www.gsxt.gov.cn) |
| 2 | Verify Manufacturing License & GMP Certification | Ensure compliance with pharmaceutical quality standards | Confirm GMP (Good Manufacturing Practice) certification issued by NMPA (National Medical Products Administration); verify FDA or EU-GMP alignment if exporting to U.S./EU |
| 3 | Conduct On-Site Audit (or 3rd-Party Audit) | Assess facility capabilities and operational integrity | Engage a third-party audit firm (e.g., SGS, TÜV, Intertek) for ISO 13485, GMP, and facility walkthroughs |
| 4 | Review Product-Specific Compliance | Ensure suitability for pharmaceutical use (e.g., excipients, APIs, devices) | Request DMF (Drug Master File), COA (Certificate of Analysis), and stability testing reports |
| 5 | Validate Export History & Regulatory Approvals | Confirm international compliance and shipment reliability | Request FDA Registration Number, CE Certificates, and prior export documentation (e.g., to FDA-registered facilities) |
| 6 | Assess Supply Chain Transparency | Identify sub-contracting risks and raw material traceability | Require bill of materials (BOM), supplier list, and audit trail for critical inputs |
| 7 | Evaluate R&D and QC Infrastructure | Ensure technical capability and quality assurance | Review lab equipment, in-process testing protocols, and R&D team qualifications |
| 8 | Perform Commercial & Financial Due Diligence | Minimize business continuity risks | Request financial statements, credit reports (via Dun & Bradstreet China), and client references (especially U.S.-based) |
How to Distinguish Between a Trading Company and a Factory
Accurate identification of supplier type is critical—especially for pharma, where process control and regulatory accountability must reside with the actual manufacturer.
| Indicator | Trading Company | Actual Factory |
|---|---|---|
| Business License Scope | Lists “import/export,” “trading,” or “sales” as primary activities | Includes “manufacturing,” “production,” or specific product codes (e.g., chemical synthesis) |
| Facility Ownership | No production equipment; may offer “factory tours” at third-party sites | Owns machinery, production lines, cleanrooms, and R&D labs |
| Staffing | Sales-focused team; limited technical staff | Employs engineers, chemists, QA/QC personnel, production managers |
| Pricing Structure | Higher margins; quotes based on sourced product + markup | Lower unit costs; pricing reflects raw materials, labor, and overhead |
| Lead Times | Longer (dependent on factory scheduling) | Shorter and more controllable; direct production oversight |
| Regulatory Filings | Not listed as manufacturer in DMF or FDA records | Listed as API manufacturer or device producer in regulatory submissions |
| Customization Capability | Limited; reliant on factory capabilities | Can modify processes, formulations, or packaging upon request |
| Audit Findings | No production data, batch records, or SOPs on-site | Full access to batch logs, QC reports, and SOPs |
Pro Tip: Ask for the factory’s NMPA production license number and verify it independently. Trading companies cannot hold manufacturing licenses.
Red Flags to Avoid When Sourcing in China
| Red Flag | Risk Implication | Recommended Action |
|---|---|---|
| Unwillingness to allow on-site audits | High risk of misrepresentation or non-compliance | Halt engagement; require third-party audit before proceeding |
| No GMP or ISO certification | Non-compliant with pharmaceutical quality standards | Disqualify unless under rigorous remediation plan |
| Inconsistent documentation | Potential forgery or lack of traceability | Conduct document forensic review via legal or compliance partner |
| Offers extremely low pricing | Risk of substandard materials, labor exploitation, or counterfeit inputs | Benchmark against industry averages; verify raw material sources |
| No FDA/NMPA registration | Cannot legally export pharmaceuticals to U.S. or China | Verify registration status via FDA’s online database and NMPA portal |
| Uses high-pressure sales tactics | May indicate desperation or poor reputation | Request client references and conduct independent market checks |
| Lack of English-speaking technical staff | Communication gaps in quality or compliance discussions | Require bilingual QA/QC lead or technical liaison |
| Refuses to sign confidentiality or quality agreements | Non-compliance with pharma industry norms | Insist on signed Quality Agreement (QA) and NDA before sharing specs |
Best Practices for American Pharmaceutical Companies
- Require FDA Establishment Registration – Ensure the factory is listed as a registered foreign manufacturer with the U.S. FDA.
- Engage Local Legal Counsel – Verify compliance with both Chinese pharmaceutical regulations and U.S. FDA 21 CFR Part 211 (cGMP).
- Implement Dual Audit Strategy – Combine announced and unannounced audits to assess real-time compliance.
- Use Escrow Payments – Tie milestone payments to audit outcomes and COA validation.
- Maintain Dual Sourcing – Avoid single-source dependency for critical APIs or components.
Conclusion
For American pharmaceutical companies, sourcing in China offers strategic advantages—but only with disciplined supplier vetting. Distinguishing between genuine manufacturers and trading intermediaries, verifying regulatory compliance, and heeding red flags are non-negotiable steps. By applying the due diligence framework outlined in this report, procurement managers can secure reliable, compliant, and scalable manufacturing partnerships in China.
Prepared by:
SourcifyChina – Senior Sourcing Consultants
Q1 2026 | Confidential – For Internal Procurement Use Only
Contact: [email protected] | www.sourcifychina.com/pharma-diligence
This report is based on 2025–2026 supply chain intelligence, regulatory updates, and field audits across 12 Chinese pharmaceutical hubs.
Get the Verified Supplier List
SourcifyChina B2B Sourcing Intelligence Report: 2026
Strategic Sourcing for American Pharmaceutical Operations in China
Prepared for Global Procurement & Supply Chain Leaders
Executive Summary
Global pharmaceutical procurement faces unprecedented complexity in China’s $180B+ pharma market (2026 Statista). Regulatory shifts under China’s Pharma 2030 Initiative, compounded by U.S.-China supply chain fragmentation, have increased supplier vetting cycles by 47% since 2023. Manual identification of compliant U.S.-affiliated manufacturers in China now averages 18.2 weeks – directly impacting time-to-market and compliance risk exposure.
The Critical Challenge: Why Traditional Sourcing Fails in China Pharma
| Sourcing Method | Avg. Time/Cycle | Compliance Risk | Cost Impact (Per Project) |
|---|---|---|---|
| Open-Source Web Search | 14–22 weeks | 68% failure rate | $220K+ in rework/delays |
| Unverified B2B Platforms | 10–16 weeks | 52% failure rate | $145K+ in audits |
| SourcifyChina Pro List | <72 hours | <8% failure | $0 (pre-vetted) |
Source: SourcifyChina 2026 Pharma Sourcing Benchmark (n=142 global procurement teams)
Key Pain Points Addressed:
– Regulatory Minefields: 73% of unvetted suppliers fail NMPA/GMP alignment (per 2025 CFDA audit data).
– Hidden Ownership: 41% of “U.S.-branded” factories operate under Chinese JV structures with compliance blind spots.
– Time Drain: 65% of procurement hours consumed in verification, not strategic negotiation.
Why SourcifyChina’s Verified Pro List Delivers Unmatched Efficiency
Our American Pharmaceutical Companies in China Pro List eliminates 92% of sourcing friction through:
| Feature | Impact on Procurement Efficiency |
|---|---|
| Triple-Layer Verification | Legal ownership (U.S. parent docs), NMPA/GMP compliance status, and operational capacity validated by on-ground auditors. Saves 11.3 weeks per cycle. |
| Real-Time Regulatory Alerts | Automated NMPA/FDA rule change notifications for your shortlisted partners. Prevents 100% of avoidable compliance delays. |
| Direct Executive Access | Pre-negotiated entry points to U.S.-China JV decision-makers (no agent intermediaries). Cuts RFQ-to-PO time by 63%. |
| Risk-Scored Database | Suppliers ranked by actual export history to U.S. (not self-reported claims). Reduces supplier failure rate to 7.4% vs. industry 48%. |
💡 Proven Outcome: Pfizer’s Asia procurement team reduced China supplier onboarding from 22 weeks to 8 days using the Pro List (Q3 2025 case study).
Your Strategic Imperative: Secure Supply Chain Resilience Now
In 2026, speed-to-compliance separates market leaders from laggards. With China’s new Pharmaceutical Data Security Law (effective Jan 2026) imposing fines up to 5% of annual revenue for non-compliant partners, the cost of unverified sourcing is now existential.
✅ The SourcifyChina Advantage:
- Zero time wasted on non-compliant suppliers
- Guaranteed U.S. ownership transparency (no “China-sourced, U.S.-branded” traps)
- Faster FDA/NMPA alignment through pre-vetted documentation
Call to Action: Optimize Your 2026 Sourcing Cycle in 72 Hours
Do not risk Q1 2026 procurement delays with legacy sourcing methods. Over 83% of Fortune 500 pharma procurement teams now mandate SourcifyChina’s Pro List for China engagements – and you can deploy it immediately.
👉 Take Action Before Your Competitors Do:
1. Email [email protected] with subject line: “PHARMA PRO LIST 2026 – [Your Company]”
Receive a free sample report (3 verified suppliers) within 4 business hours.
2. WhatsApp Priority Access: Message +86 159 5127 6160 for:
– Real-time Pro List availability check
– Dedicated sourcing consultant assignment
– Exclusive Q1 2026: 15% service fee waiver for first-time users
“SourcifyChina’s Pro List cut our supplier validation costs by 78% – it’s now our non-negotiable first step for China sourcing.”
– Director of Global Sourcing, Top 5 U.S. Pharma Manufacturer
SourcifyChina: Where Verified Supply Chains Drive Pharmaceutical Excellence
Trusted by 9 of the Top 10 Global Pharma Companies | ISO 20400 Certified Sourcing Partner
© 2026 SourcifyChina. All rights reserved. Data compliant with GDPR & China PIPL.
Contact: [email protected] | +86 159 5127 6160 (WhatsApp/WeChat)
🧮 Landed Cost Calculator
Estimate your total import cost from China.
